
Gestion des Études Cliniques (eCRF)
Un essai clinique, c’est des années de travail, des millions d’euros investis, et parfois l’espoir de patients qui n’ont plus d’autres options. Tout repose sur la qualité des données collectées. Vos ARC passent leurs journées à saisir des observations, vérifier des constantes, traquer des incohérences. Vos data managers jonglent entre les centres investigateurs qui n’utilisent pas les mêmes versions de formulaires.
Vos biostatisticiens attendent des exports propres qui n’arrivent jamais dans le bon format. Et au-dessus de tout ça, les exigences réglementaires ne cessent de se durcir : FDA 21 CFR Part 11, annexe 11 EMA, RGPD pour les données de santé. Chaque query non résolue retarde le lock de la base. Chaque donnée manquante peut invalider un critère d’évaluation.
Les promoteurs institutionnels comme les CHU ou l’INSERM n’ont pas les budgets des Big Pharma pour s’offrir les mastodontes du marché.
Mais ils ont les mêmes obligations de traçabilité, les mêmes impératifs de qualité, la même pression des comités d’éthique.
Cette solution appartient à la famille Données, Référentiels & Reporting.
Les défis qui freinent votre performance
Excel reste étonnamment répandu dans la recherche clinique française. On crée des classeurs par centre, on consolide à la main, on prie pour que personne n’écrase une formule. Aucun audit trail. Aucune gestion des droits par profil.L’anonymisation repose sur la bonne volonté. Les outils eCRF du marché existent, mais les licences par patient explosent les budgets des études académiques. La configuration prend des mois. Le moindre amendement au protocole nécessite un avenant au contrat éditeur.Certains bricolent avec des formulaires web génériques type REDCap, fonctionnels mais limités dès qu’il faut gérer des workflows de query complexes ou des exports CDISC conformes.Résultat : des études qui dérapent en coûts et en délais, des données qu’il faut retravailler avant soumission aux autorités.
Notre approche technique
Nous construisons des eCRF qui collent exactement à votre protocole, pas l’inverse. Chaque formulaire reflète votre CRF papier validé par le CPP, avec les contrôles de cohérence intégrés dès la saisie : dates impossibles, valeurs hors bornes physiologiques, incohérences entre visites. L’audit trail est immuable : chaque modification, par qui, quand, pourquoi, sans possibilité de suppression.
Le circuit de queries suit votre organisation : l’ARC émet, l’investigateur répond, le data manager clôture. L’anonymisation est structurelle : les données identifiantes restent au centre, seul le numéro d’inclusion circule. Le monitoring se fait en temps réel : taux de remplissage par centre, queries ouvertes, patients en retard de visite. Les exports sortent directement en format CDISC (CDASH, SDTM) pour vos biostatisticiens.
Pas de ressaisie, pas de mapping manuel. L’outil est hébergé sur infrastructure HDS qualifiée, avec les PQ/IQ/OQ documentées pour vos inspections.
Contrôles de Cohérence
Règles strictes (Data Validation) bloquant la saisie de valeurs cliniquement absurdes.
Audit Trail Immuable
Journalisation de qui a modifié quoi, à quelle heure, avec motif obligatoire.
Gestion des Queries
Workflows de communication intégrés entre les data managers et les investigateurs.
Anonymisation Stricte
Séparation algorithmique entre l’identité du patient et ses données cliniques (Pseudonymisation).
Monitoring de Cohorte
Tableaux de bord visuels sur l’avancement des inclusions par centre d’investigation.
Export Statistique (CDISC)
Génération de jeux de données formatés pour les logiciels d’analyse biomédicale (SAS, R).
Architecture technique
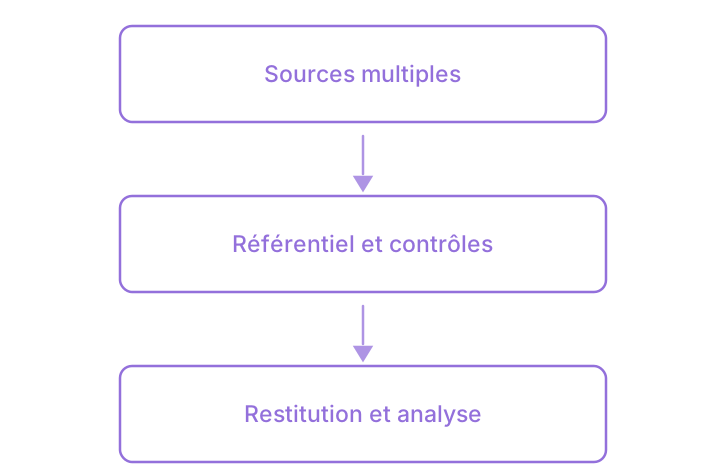
Plusieurs sources, un référentiel qui les arbitre, puis l’analyse : Traçabilité & Généalogie des Lots et Core RH & Référentiel Unifié procèdent de cette même chaîne.
- Contrôles de CohérenceRègles strictes (Data Validation) bloquant la saisie de valeurs cliniquement absurdes.
- Audit Trail ImmuableJournalisation de qui a modifié quoi, à quelle heure, avec motif obligatoire.
- Gestion des QueriesWorkflows de communication intégrés entre les data managers et les investigateurs.
- Anonymisation StricteSéparation algorithmique entre l’identité du patient et ses données cliniques (Pseudonymisation).
- Monitoring de CohorteTableaux de bord visuels sur l’avancement des inclusions par centre d’investigation.
- Export Statistique (CDISC)Génération de jeux de données formatés pour les logiciels d’analyse biomédicale (SAS, R).
Intégration fluide et sans friction
Votre étude a déjà commencé sur papier ou sur un autre système ? On reprend les données existantes avec un mapping validé conjointement. Vos investigateurs utilisent déjà un portail hospitalier ? On s’interface en SSO pour éviter la multiplication des identifiants.
Vos TEC ont leurs habitudes ? L’interface reprend la logique de vos CRF papier pour minimiser la formation. On déploie centre par centre si nécessaire, avec un pilote sur vos sites les plus matures avant généralisation.
Analyse du protocole
Revue de votre CRF papier, identification des contrôles de cohérence, cartographie des workflows de query et des rôles par centre.
Construction et validation
Développement de l’eCRF, rédaction des spécifications fonctionnelles, tests utilisateurs avec vos ARC sur un centre pilote.
Déploiement et formation
Mise en production sur infrastructure HDS, formation des investigateurs et TEC, documentation de validation pour votre dossier réglementaire.
Monitoring et clôture
Suivi continu de la qualité des données, support aux queries, préparation des exports CDISC pour le database lock.
Des résultats mesurables pour l'organisation
- Réduction de 60% du temps de résolution des queries grâce aux contrôles temps réel
- Délai de database lock raccourci de 3-4 semaines en moyenne
- Zéro finding lié à l’intégrité des données lors des inspections ANSM sur les études déployées
- Coût par patient 40 à 70% inférieur aux solutions eCRF commerciales leaders
- Exports CDISC générés en moins de 24h contre 2-3 semaines de retravail manuel
- Taux de données manquantes ramené sous les 2% grâce au monitoring proactif
Clarifier votre prise de décision
Êtes-vous qualifiés pour des essais soumis à la FDA ?
Les eCRF développés par Clarendis respectent les exigences 21 CFR Part 11 : signature électronique, journal d’audit complet, contrôle d’accès par rôle. Nous fournissons la documentation de validation IQ, OQ et PQ nécessaire aux inspections, et avons accompagné des études soumises à la FDA sans observation technique.
Que se passe-t-il si le protocole est amendé en cours d’étude ?
Les amendements de protocole font partie du fonctionnement courant : le formulaire est versionné, les données existantes migrées avec traçabilité complète, et les nouveaux champs s’appliquent aux visites futures. L’historique des données déjà saisies reste intact. Comptez 1 à 2 semaines selon la complexité de l’amendement.